Kapittel 6 — Analyse
Lær mer på ifingo.
Faglig kvalitetssikret av lærere og toppstudenter · Følger læreplanen (LK20) · Sist oppdatert 2026-09-14
Hva handler kapittelet om?
De 26 visualene har hver sin dybdeside med forklaring, leseguide, nøkkelbegreper og eksamenstips.
K6V01 — Analysens kjede
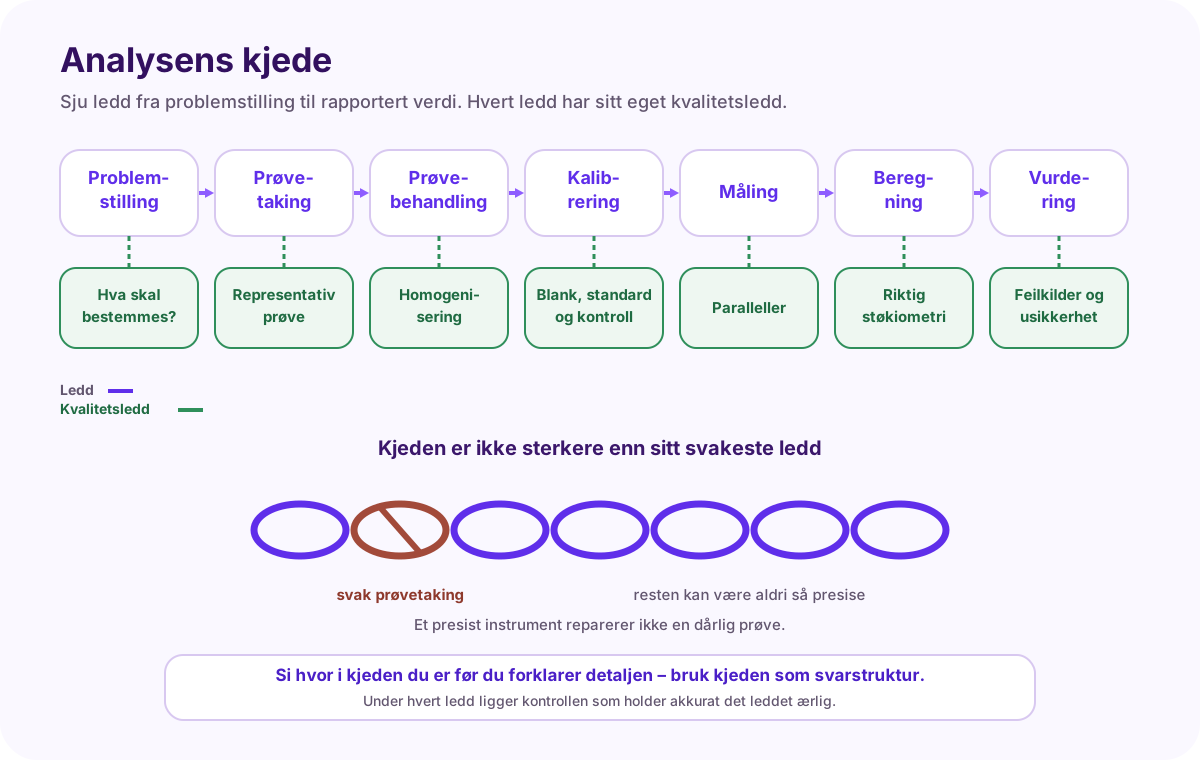
Leddene er problemstilling, prøvetaking, prøvebehandling, kalibrering, måling, beregning og vurdering. Under hvert ledd ligger kontrollen som holder det leddet ærlig: hva skal bestemmes, representativ prøve, homogenisering, blank og standard og kontroll, paralleller, riktig støkiometri, feilkilder og usikkerhet.
K6V02 — Kvalitativ og kvantitativ analyse
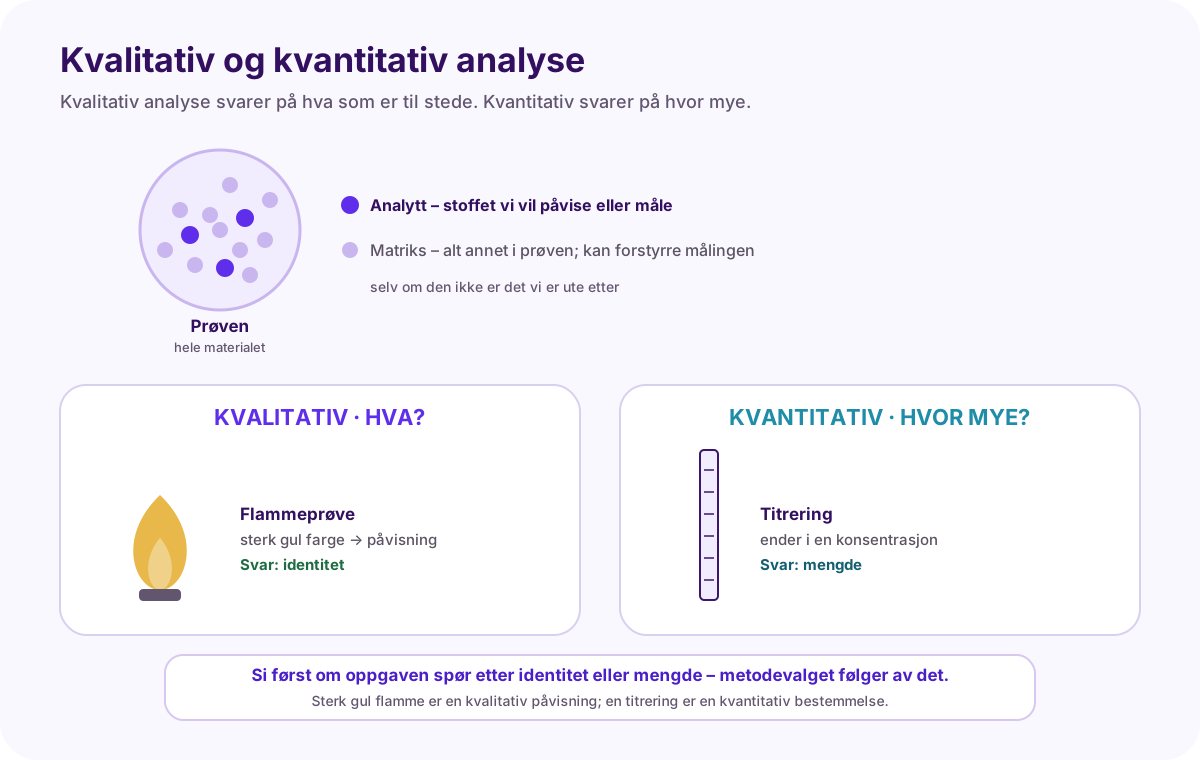
Prøven er hele materialet vi analyserer. Analytten er stoffet vi vil påvise eller måle. Alt annet i prøven er matriksen, og den kan forstyrre målingen selv om den ikke er det vi er ute etter.
K6V03 — Representativ prøvetaking
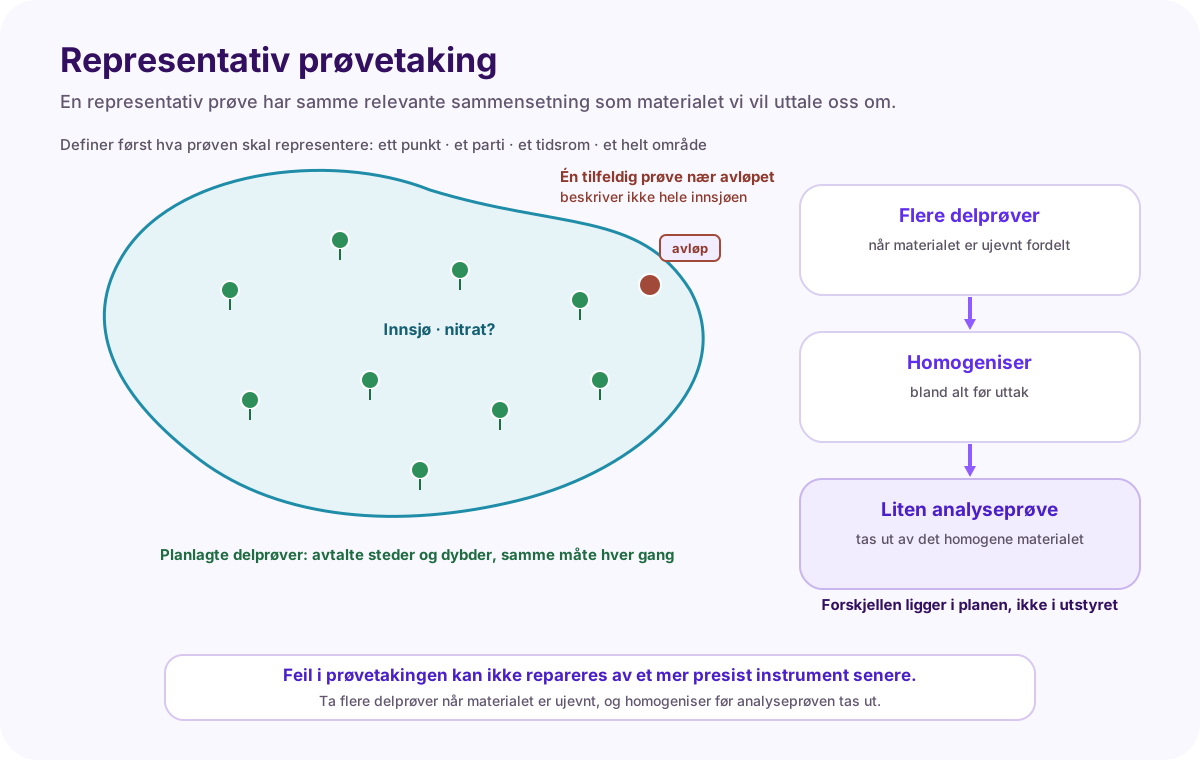
Definer først hva prøven skal representere: ett punkt, et parti, et tidsrom eller et helt område. Ta flere delprøver når materialet er ujevnt fordelt, og homogeniser før den lille analyseprøven tas ut.
K6V04 — Nøyaktighet og presisjon
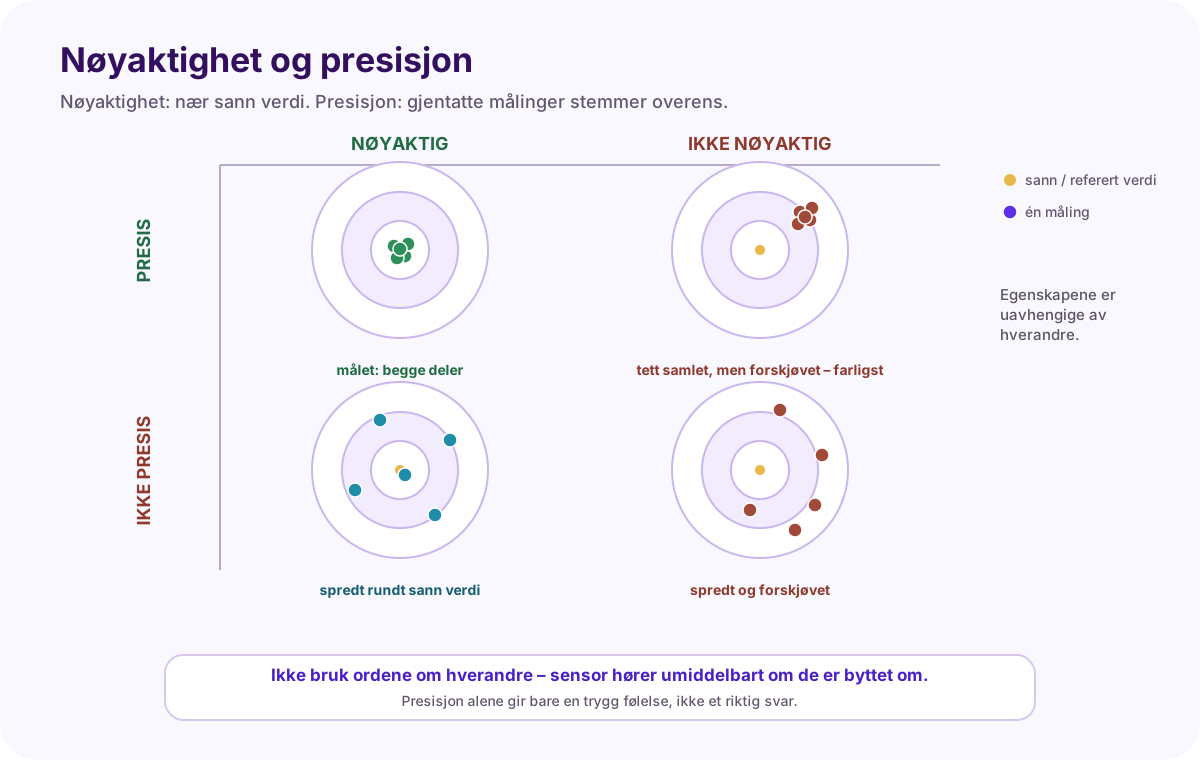
De fire dartskivene viser at de to egenskapene er uavhengige. Et sett målinger kan ligge tett samlet og samtidig være systematisk forskjøvet.
K6V05 — Tre feiltyper
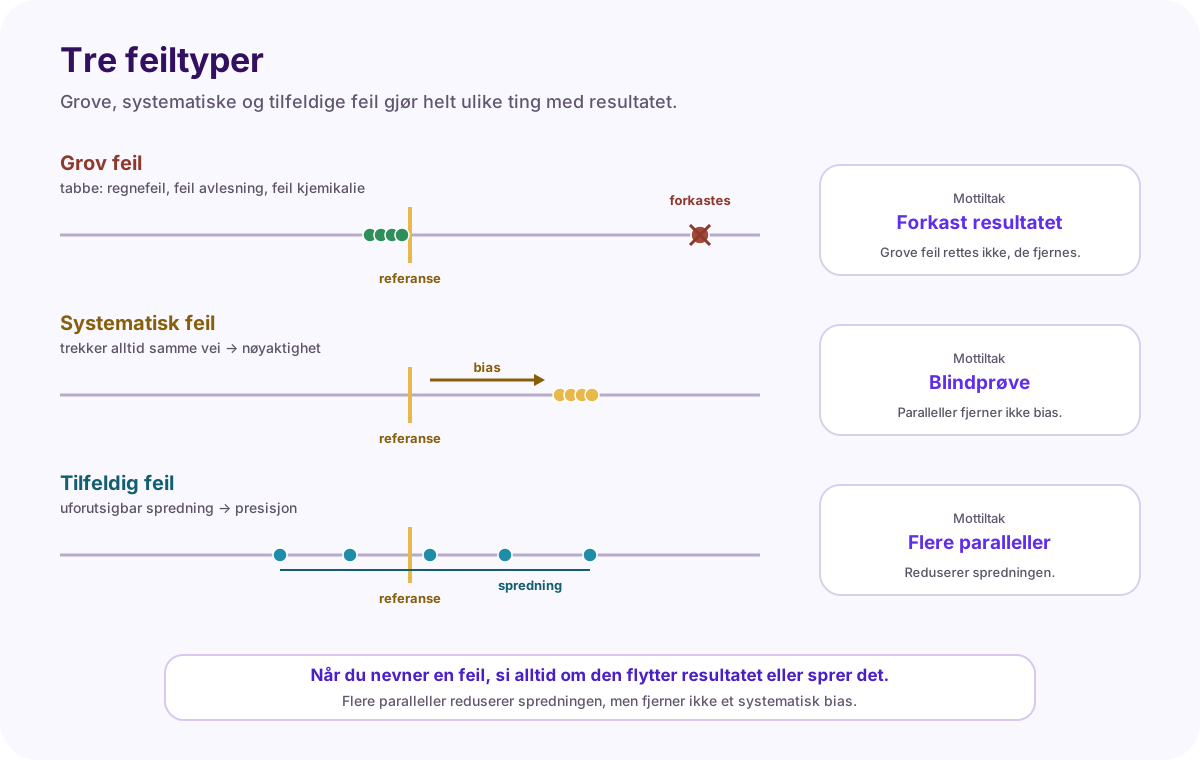
En grov feil er en tabbe: regnefeil, feil avlesning eller feil kjemikalie. Resultatet forkastes. En systematisk feil trekker alltid samme vei og påvirker nøyaktigheten. En tilfeldig feil gir uforutsigbar spredning og påvirker presisjonen.
K6V06 — Blank, standard og kontroll
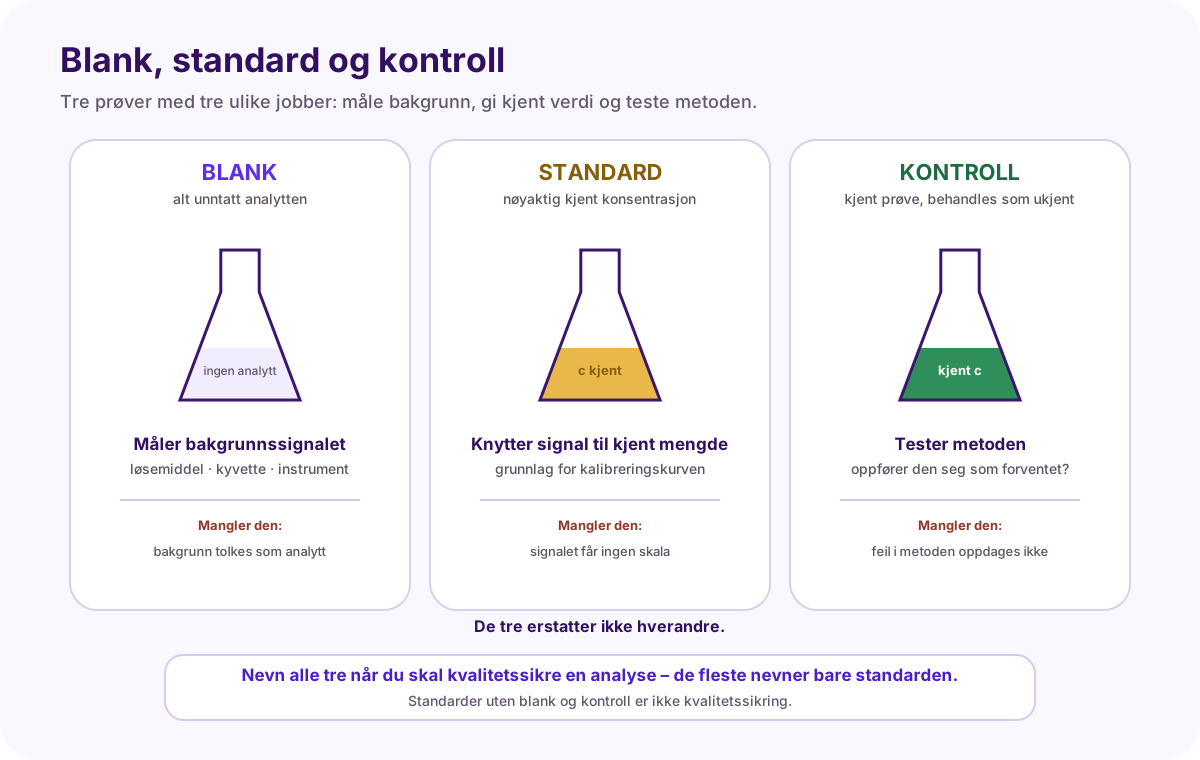
Blankprøven inneholder alt bortsett fra analytten og måler bakgrunnssignalet fra løsemiddel, kyvette og instrument. Standardløsningen har nøyaktig kjent konsentrasjon og knytter et signal til en kjent mengde. Kontrollprøven er en kjent prøve som behandles som en ukjent og tester om metoden oppfører seg som forventet.
K6V07 — Standardserie og kalibreringskurve
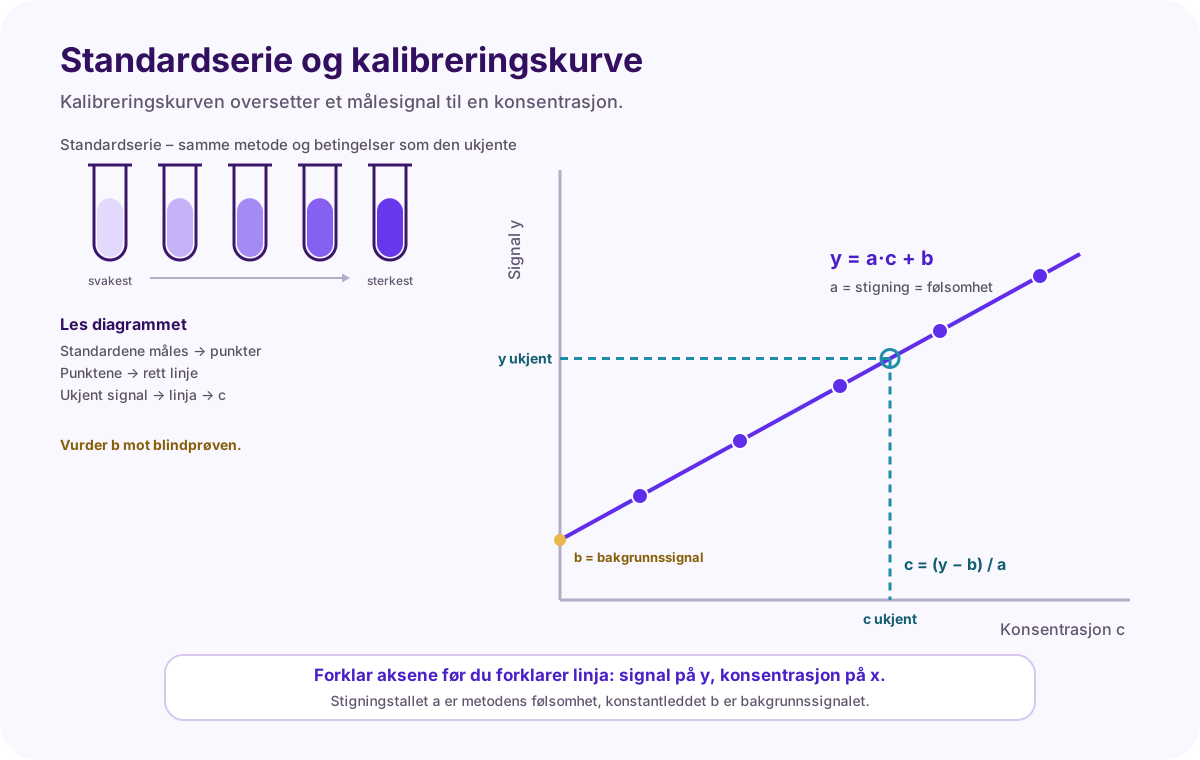
Standardene måles med samme metode og betingelser som den ukjente. Signalet plottes på y-aksen mot konsentrasjonen på x-aksen, og punktene legges til en rett linje y = a·c + b. Den ukjente finnes ved å gå fra signalet ned til konsentrasjonen: c = (y − b) / a.
K6V08 — Lineært område og ekstrapolasjon
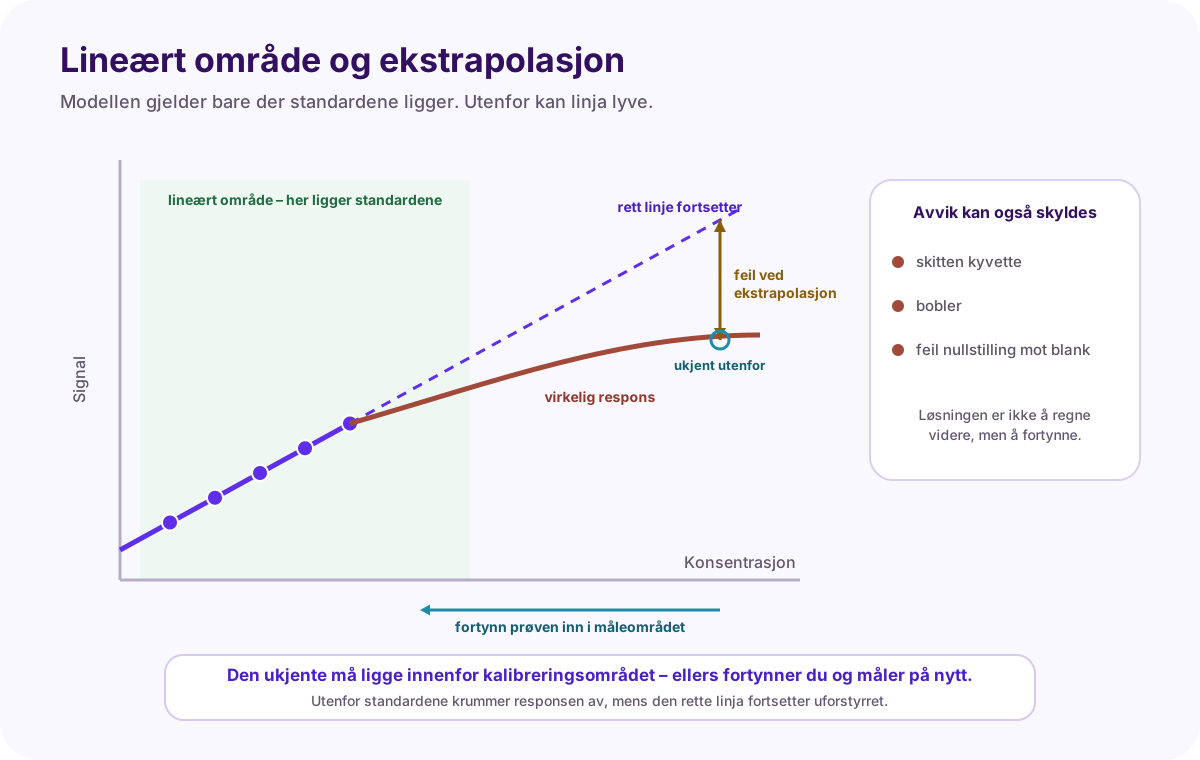
Innenfor standardenes område er sammenhengen rett. Utenfor krummer den faktiske responsen av, mens den rette linja fortsetter uforstyrret. Avstanden mellom dem er feilen du får ved å ekstrapolere.
K6V09 — Fortynning med målekolbe
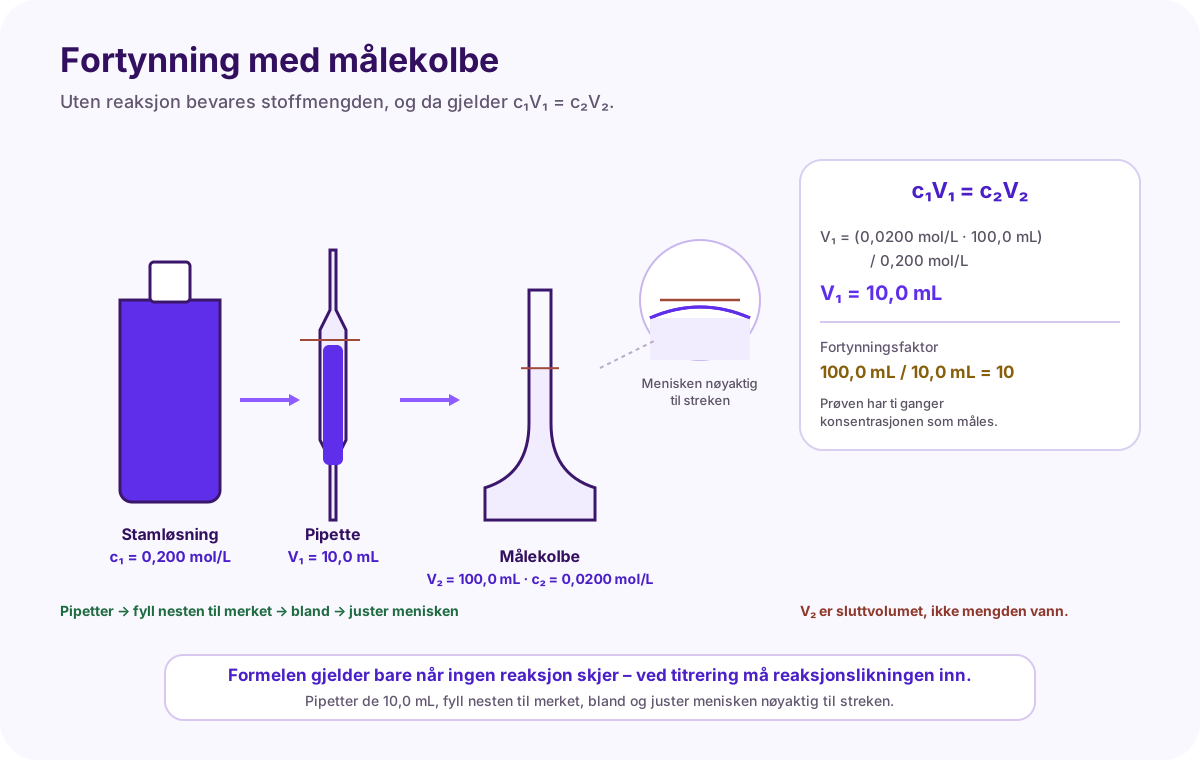
Skal du lage 100,0 mL av 0,0200 mol/L fra en 0,200 mol/L stamløsning, blir V₁ = (0,0200 mol/L · 100,0 mL) / 0,200 mol/L = 10,0 mL. Pipetter de 10,0 mL, fyll nesten til merket, bland, og juster menisken nøyaktig til streken.
K6V10 — Fortynningsserie fra én stamløsning
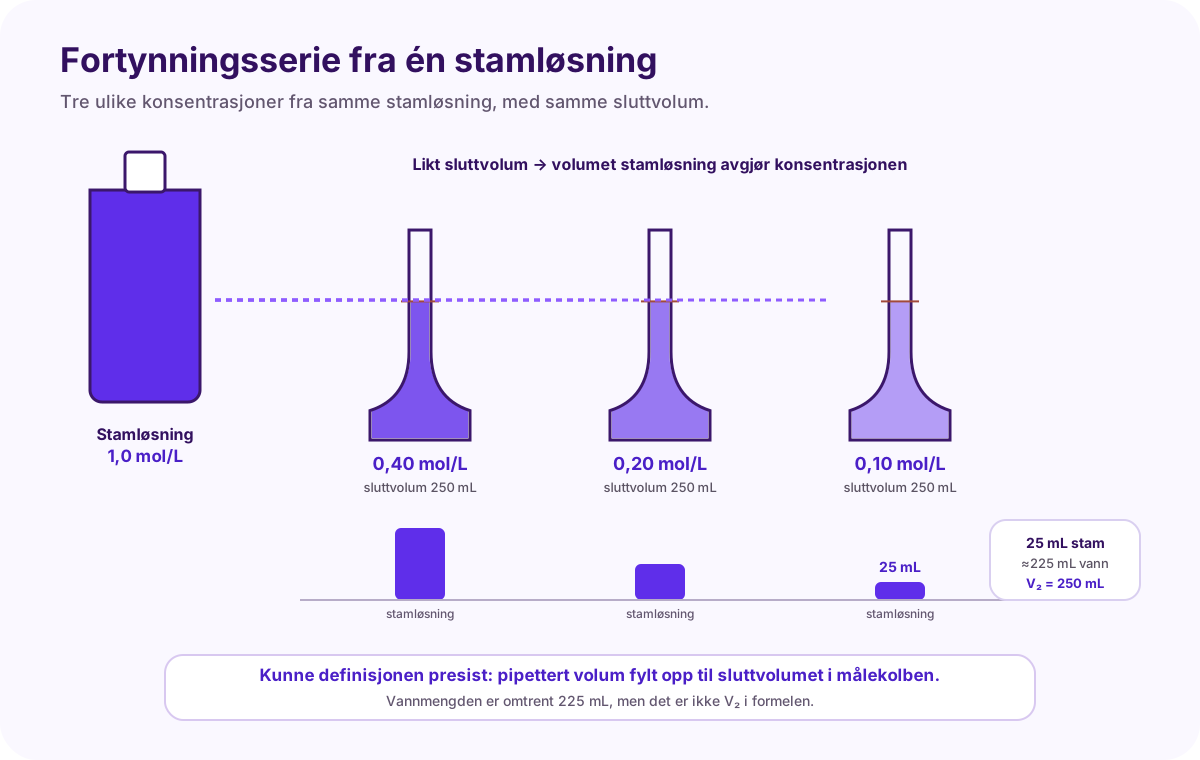
Fra en stamløsning på 1,0 mol/L lages tre løsninger på 250 mL med 0,40, 0,20 og 0,10 mol/L. Siden sluttvolumet er likt i alle tre, er det volumet stamløsning som avgjør sluttkonsentrasjonen.
K6V11 — Titreringsoppsettet
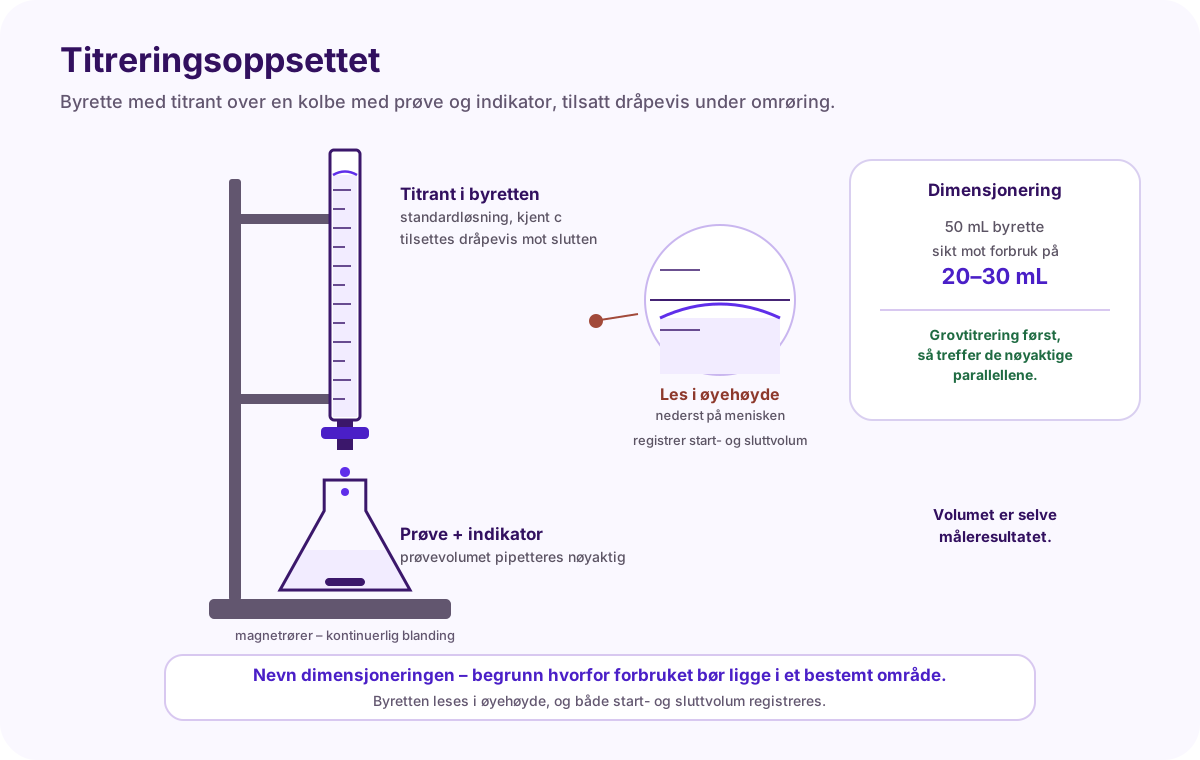
Prøvevolumet pipetteres nøyaktig. Standardløsningen med kjent konsentrasjon står i byretten. Innholdet blandes kontinuerlig, ofte med magnetrører, mens titranten tilsettes dråpevis mot slutten.
K6V12 — Ekvivalenspunkt og endepunkt
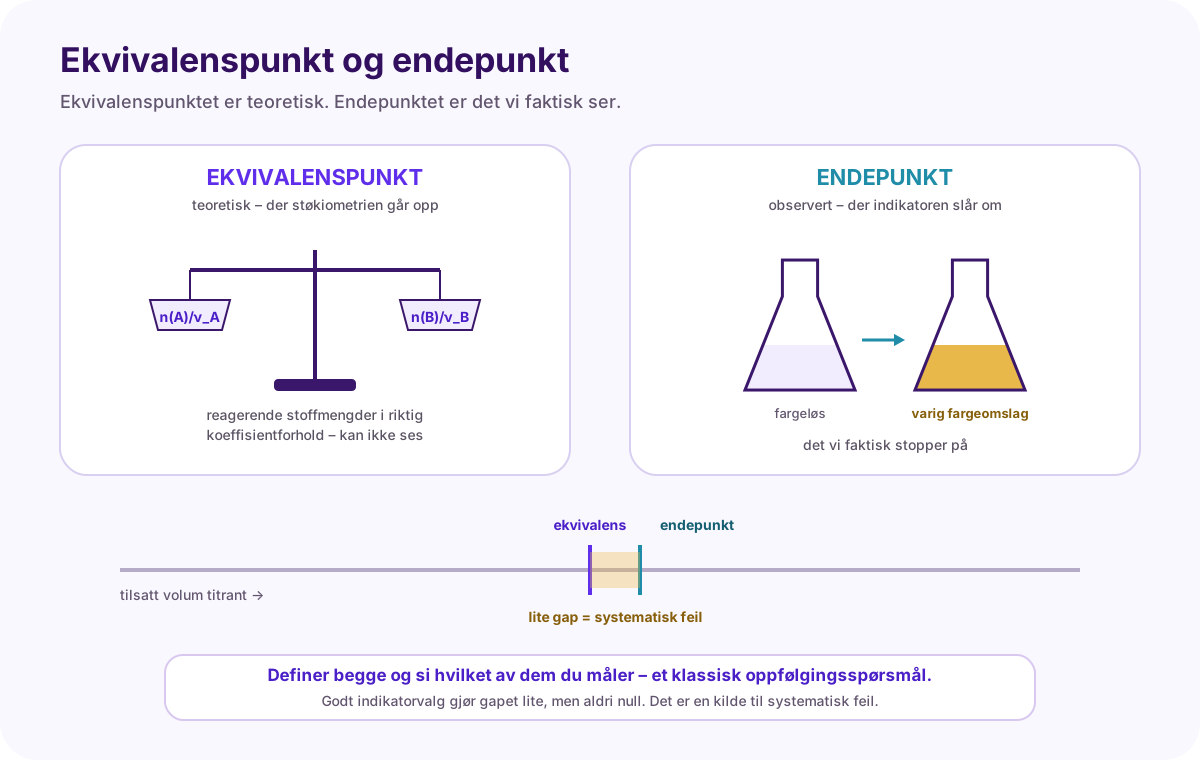
Ved ekvivalenspunktet står de reagerende stoffmengdene i riktig koeffisientforhold. Endepunktet er der indikatoren gir et varig fargeomslag, og det er den observasjonen vi stopper på.
K6V13 — Titrerkurve og indikatorvalg
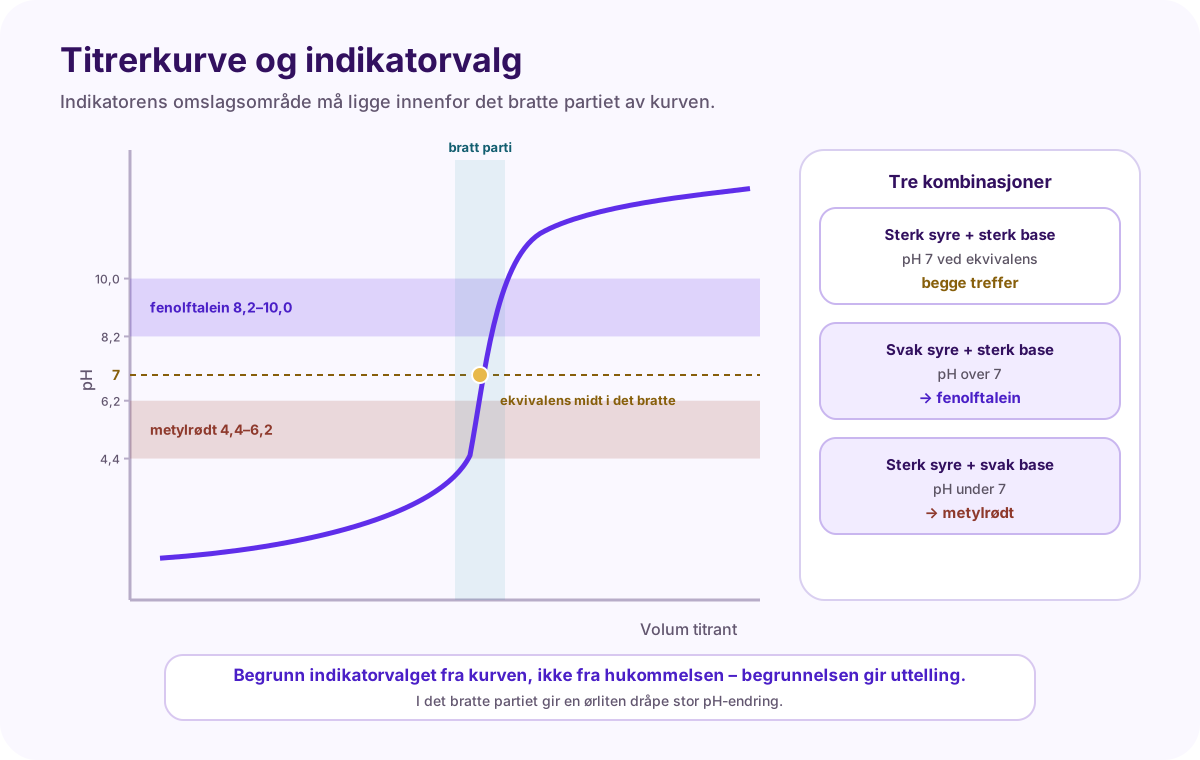
Kurven viser pH mot tilsatt volum og har karakteristisk S-form. I det bratte partiet gir en ørliten dråpe stor pH-endring, og ekvivalenspunktet ligger midt i dette partiet.
K6V14 — Regneveien i en titrering
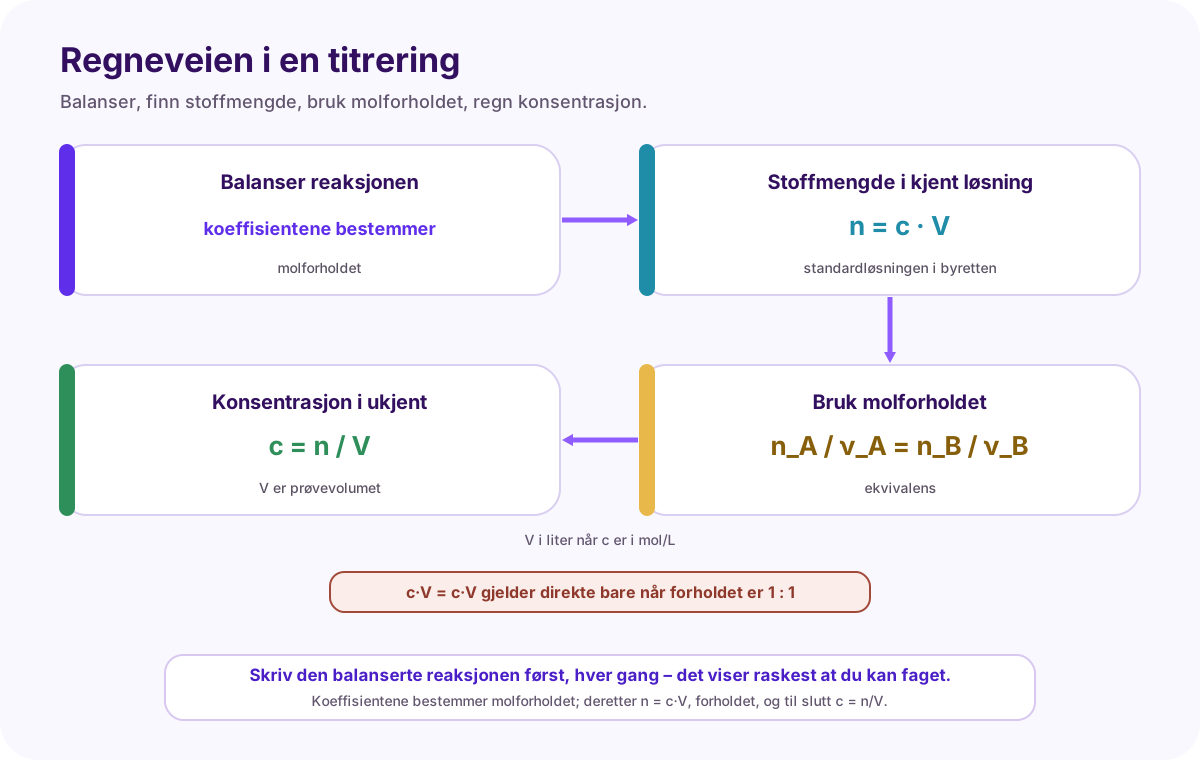
Først balanseres reaksjonen, for koeffisientene bestemmer molforholdet. Så finnes stoffmengden i den kjente løsningen med n = c · V. Deretter brukes forholdet n_A/ν_A = n_B/ν_B, og til slutt c = n / V for den ukjente.
K6V15 — Gjennomregnet titrering
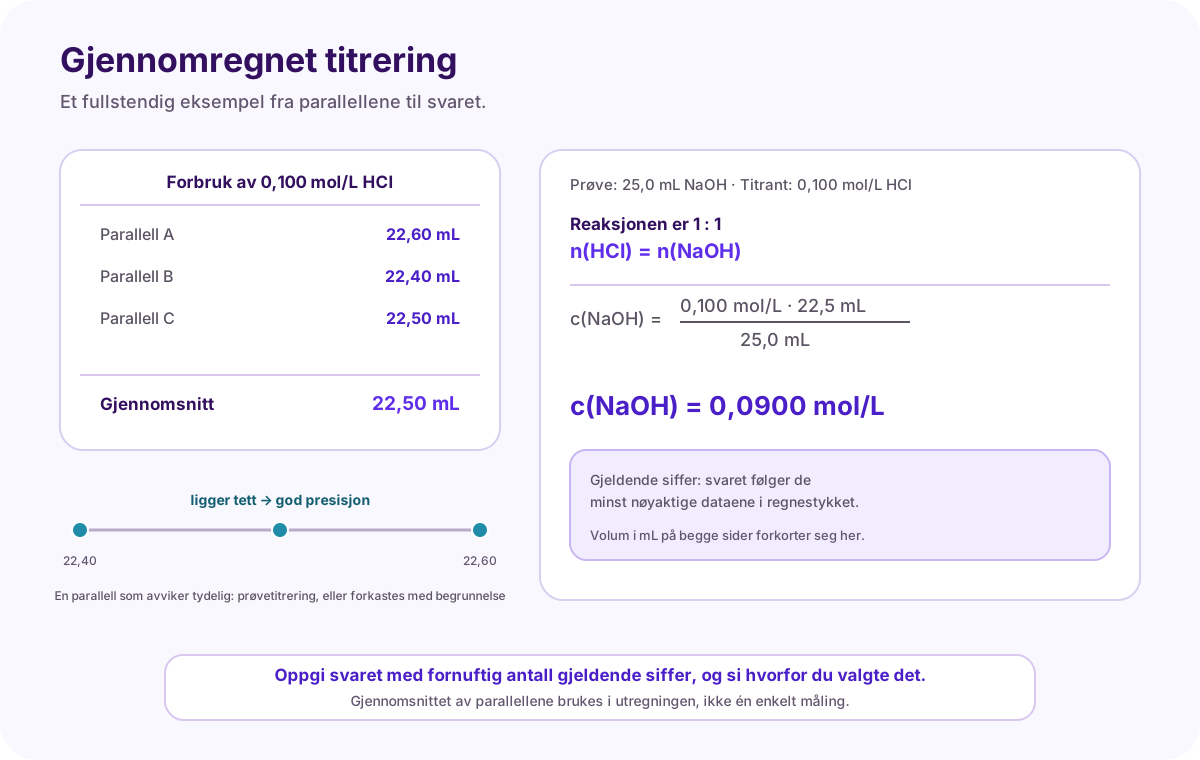
Tre paralleller ga forbruk 22,60, 22,40 og 22,50 mL, altså et gjennomsnitt på 22,50 mL. Prøvevolumet var 25,0 mL NaOH, og titranten var 0,100 mol/L HCl. Reaksjonen er 1 : 1, så n(HCl) = n(NaOH).
K6V16 — De fire titreringstypene
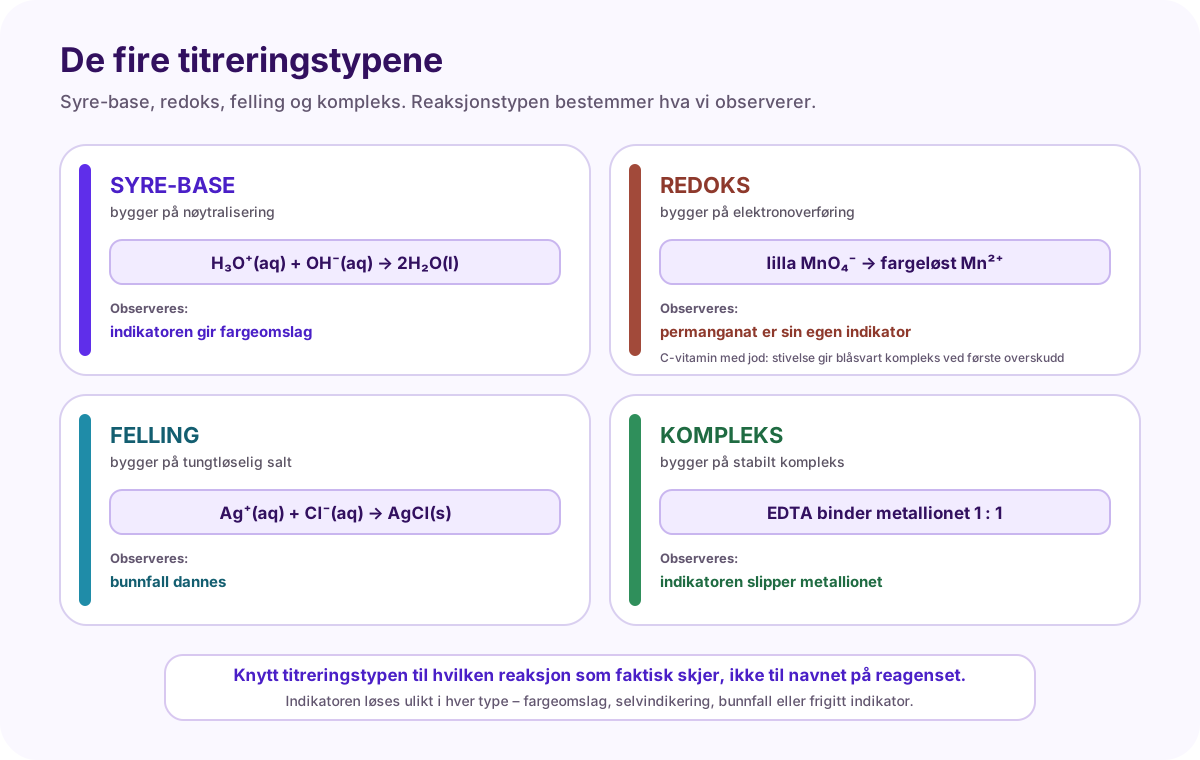
Syre-base bygger på nøytralisering, H₃O⁺(aq) + OH⁻(aq) → 2H₂O(l), og indikatoren gir fargeomslaget. Redoks bygger på elektronoverføring, og kaliumpermanganat er sin egen indikator fordi lilla MnO₄⁻ blir fargeløst Mn²⁺. Felling bygger på et tungtløselig salt, Ag⁺(aq) + Cl⁻(aq) → AgCl(s). Kompleks bygger på et stabilt kompleks, der EDTA binder metallionet 1 : 1.
K6V17 — Mohrs metode
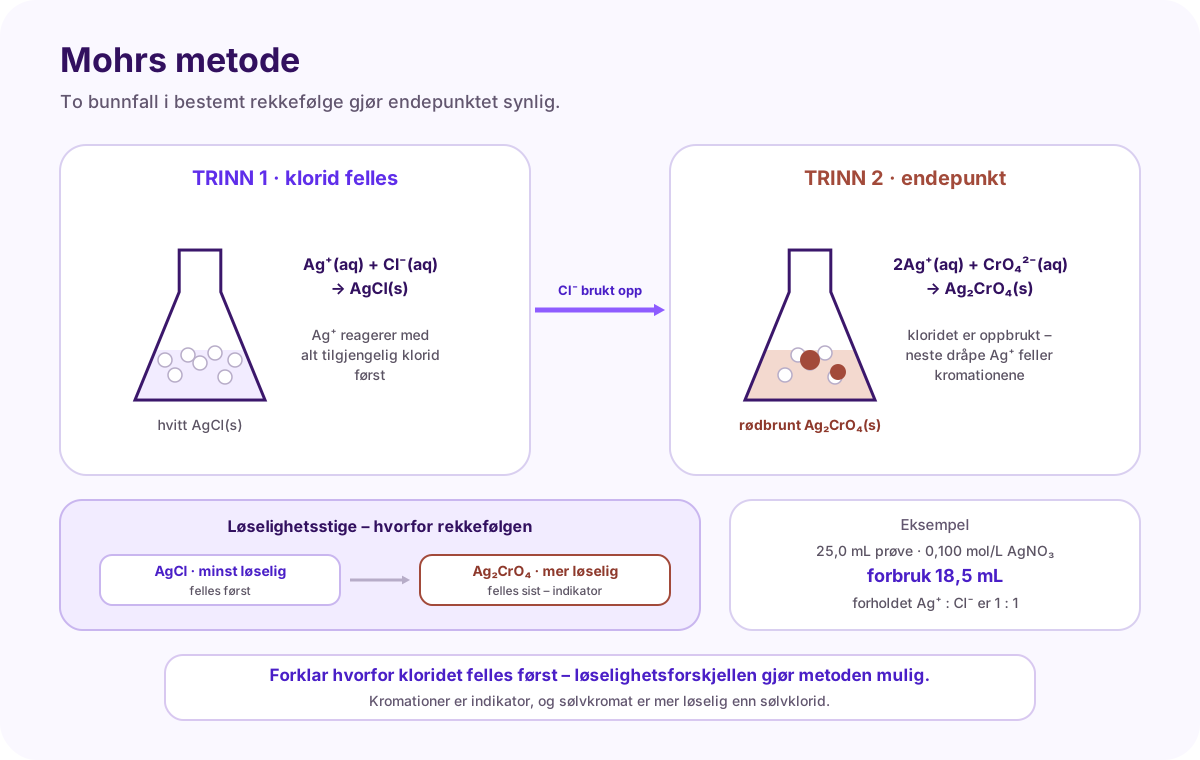
Sølvioner feller først kloridet som hvitt sølvklorid: Ag⁺(aq) + Cl⁻(aq) → AgCl(s). Kromationer er indikator, og sølvkromat er mer løselig enn sølvklorid. Derfor reagerer sølv med alt tilgjengelig klorid først.
K6V18 — EDTA og vannhardhet
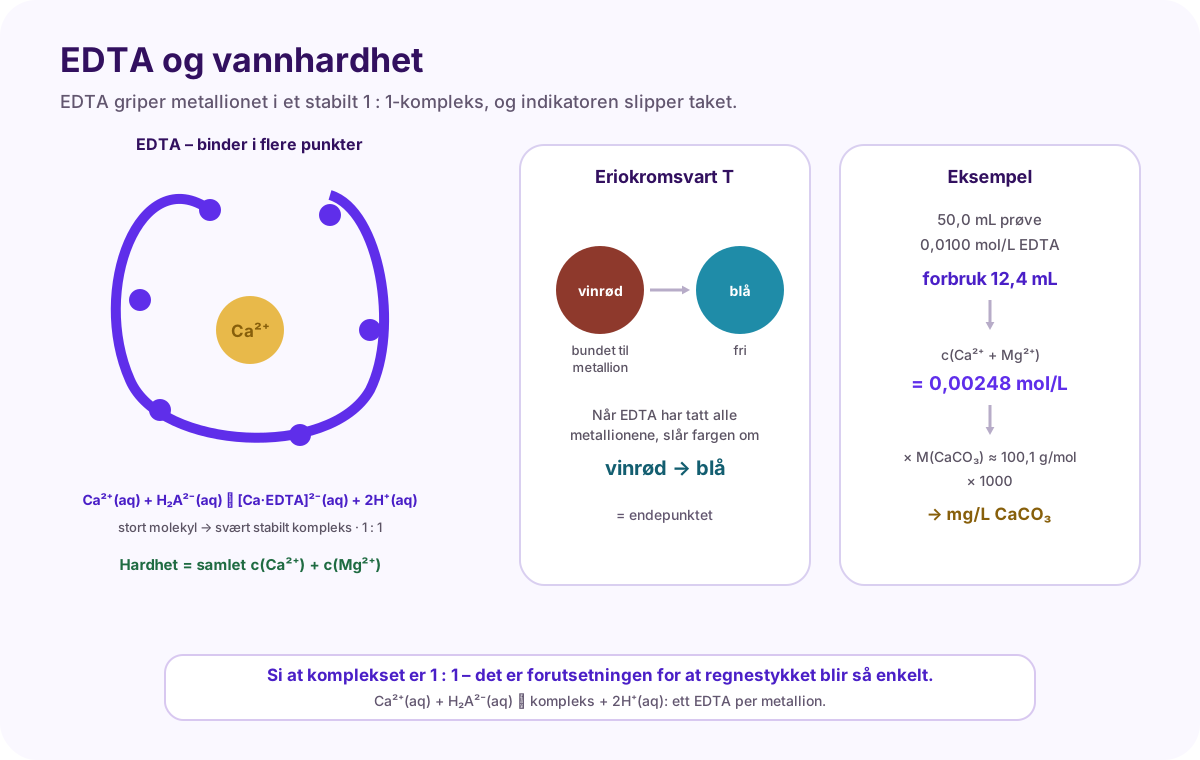
EDTA er et stort molekyl som kan binde et metallion i flere punkter og danne et svært stabilt kompleks: Ca²⁺(aq) + H₂A²⁻(aq) ⇌ [CaA]²⁻(aq) + 2H⁺(aq). Hardhet er samlet konsentrasjon av Ca²⁺ og Mg²⁺.
K6V19 — Tilbaketitrering og indirekte titrering
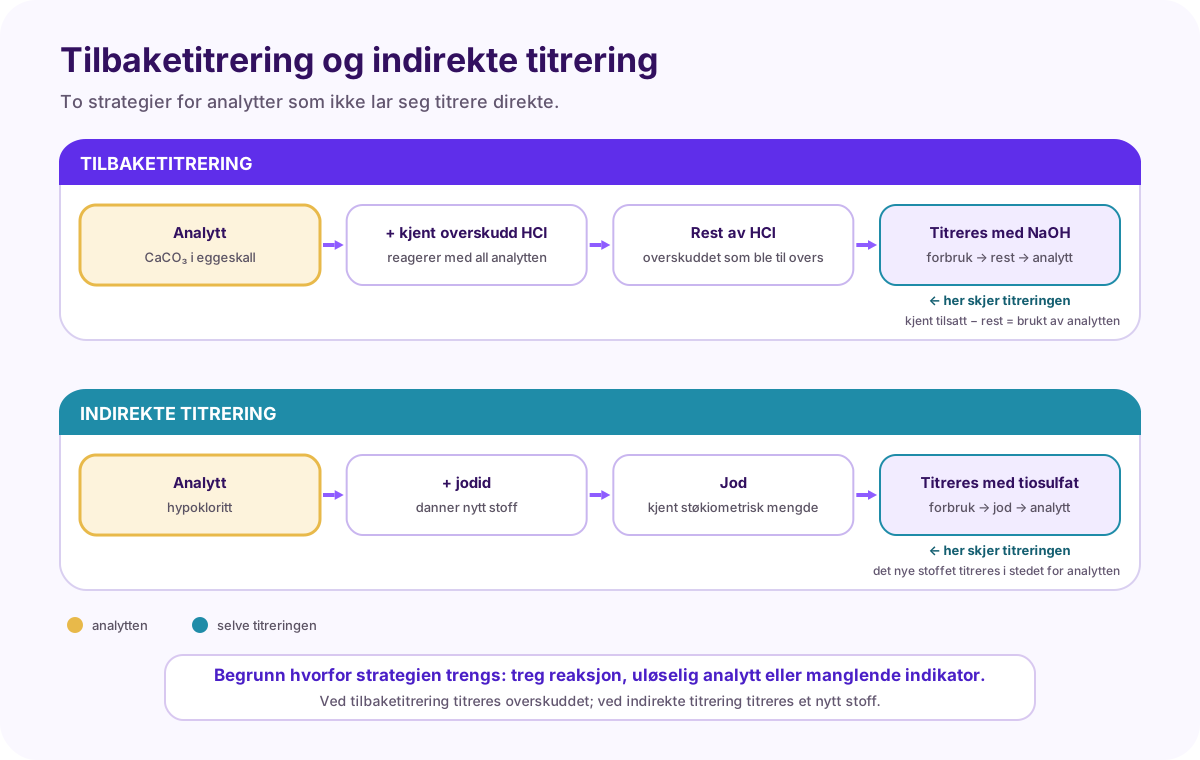
Ved tilbaketitrering tilsettes et kjent overskudd som reagerer med all analytten, og overskuddet som ble til overs titreres. Kalsiumkarbonat i eggeskall bestemmes slik: overskudd av HCl får reagere, og resten titreres med NaOH.
K6V20 — Gravimetri steg for steg
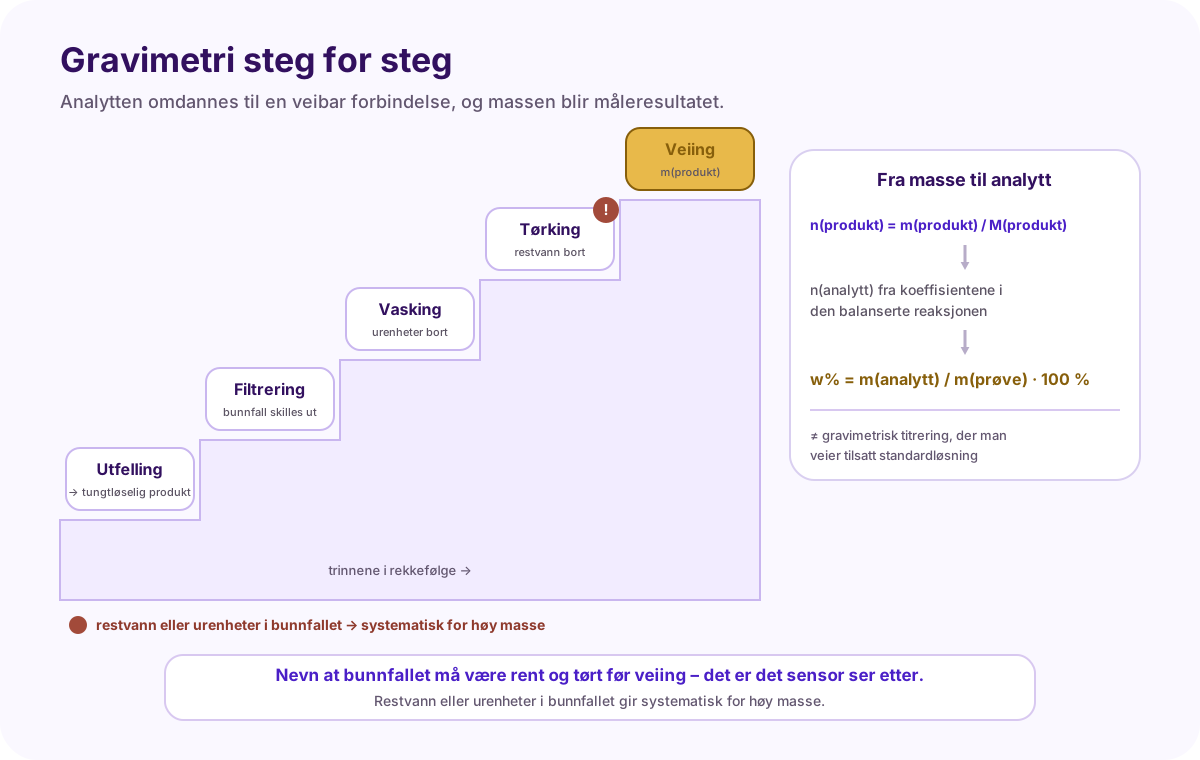
Trinnene er utfelling, filtrering, vasking, tørking og veiing. Fra massen regnes n(produkt) = m(produkt) / M(produkt), og n(analytt) følger av koeffisientforholdet i den balanserte reaksjonen. Masseprosenten blir w% = m(analytt) / m(prøve) · 100 %.
K6V21 — Absorbans og Beer–Lamberts lov
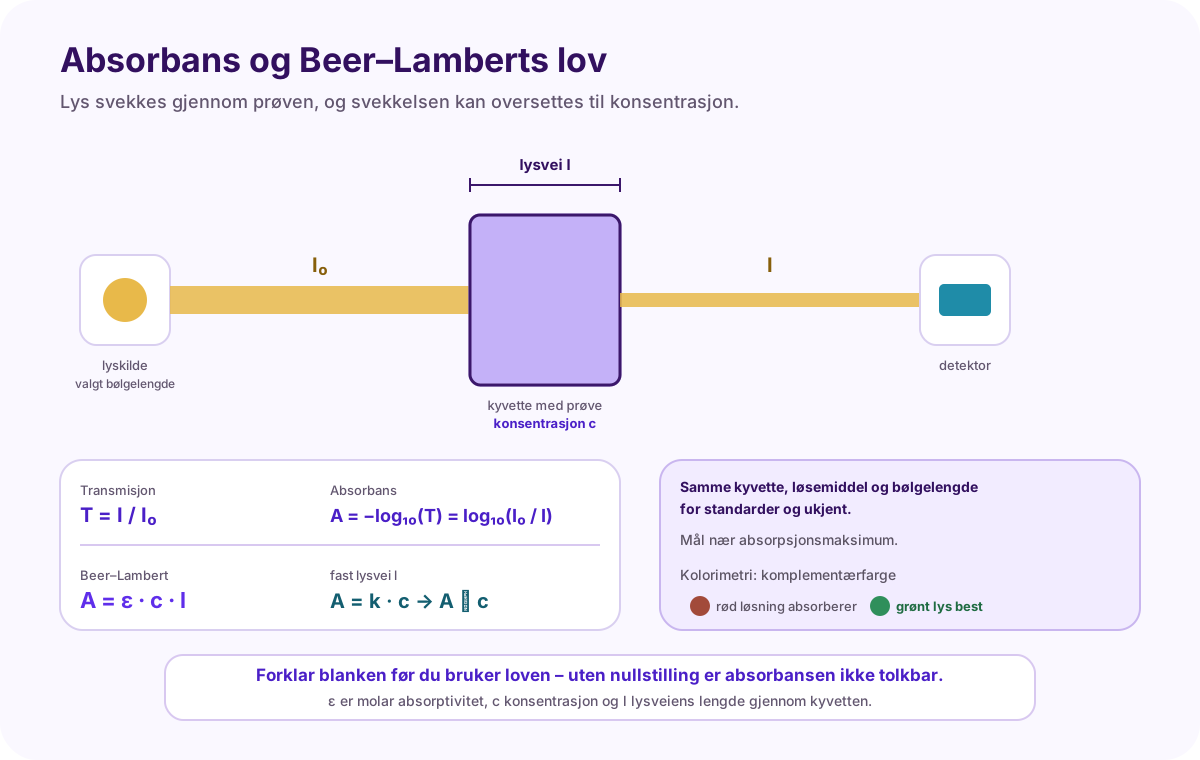
Transmisjon er T = I / I₀, og absorbans er A = −log₁₀(T) = log₁₀(I₀ / I). Beer–Lamberts lov er A = ε · c · l, der ε er molar absorptivitet, c er konsentrasjon og l er lysveiens lengde gjennom kyvetten.
K6V22 — Kromatografi og Rf
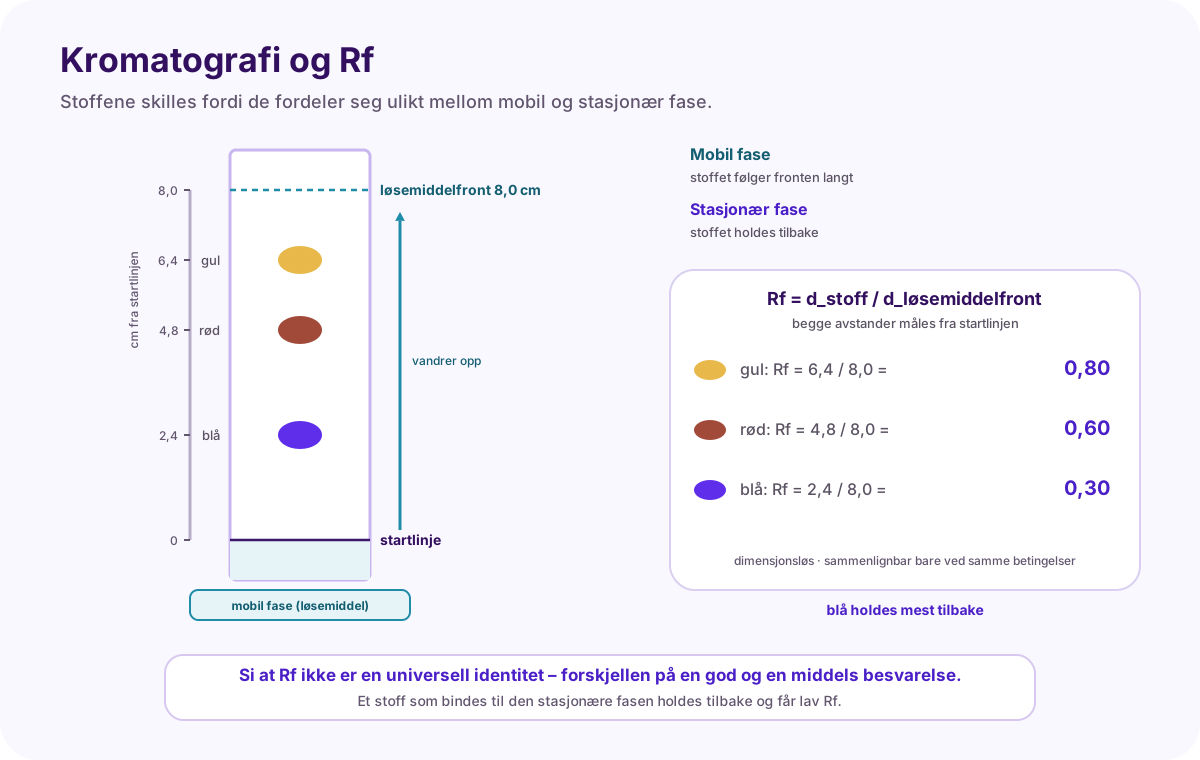
Et stoff som tilbringer mye tid i den mobile fasen følger løsemiddelfronten langt. Et stoff som bindes til den stasjonære fasen holdes tilbake. Rf = d_stoff / d_løsemiddelfront, og begge avstandene måles fra startlinjen.
K6V23 — Kromatogram: retensjonstid og toppareal
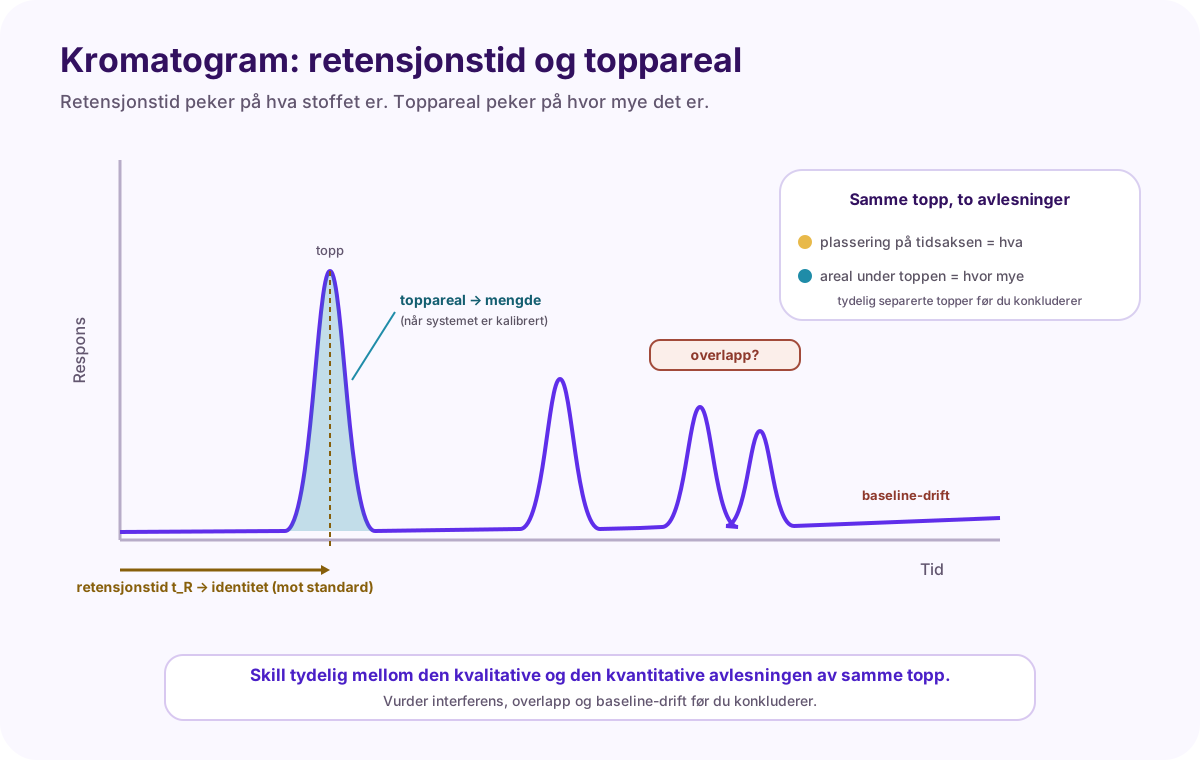
Et kromatogram viser instrumentrespons som funksjon av tid. Retensjonstiden sammenlignes med standarder og gir kvalitativ informasjon. Topparealet brukes kvantitativt når systemet er kalibrert.
K6V24 — Flammeprøver
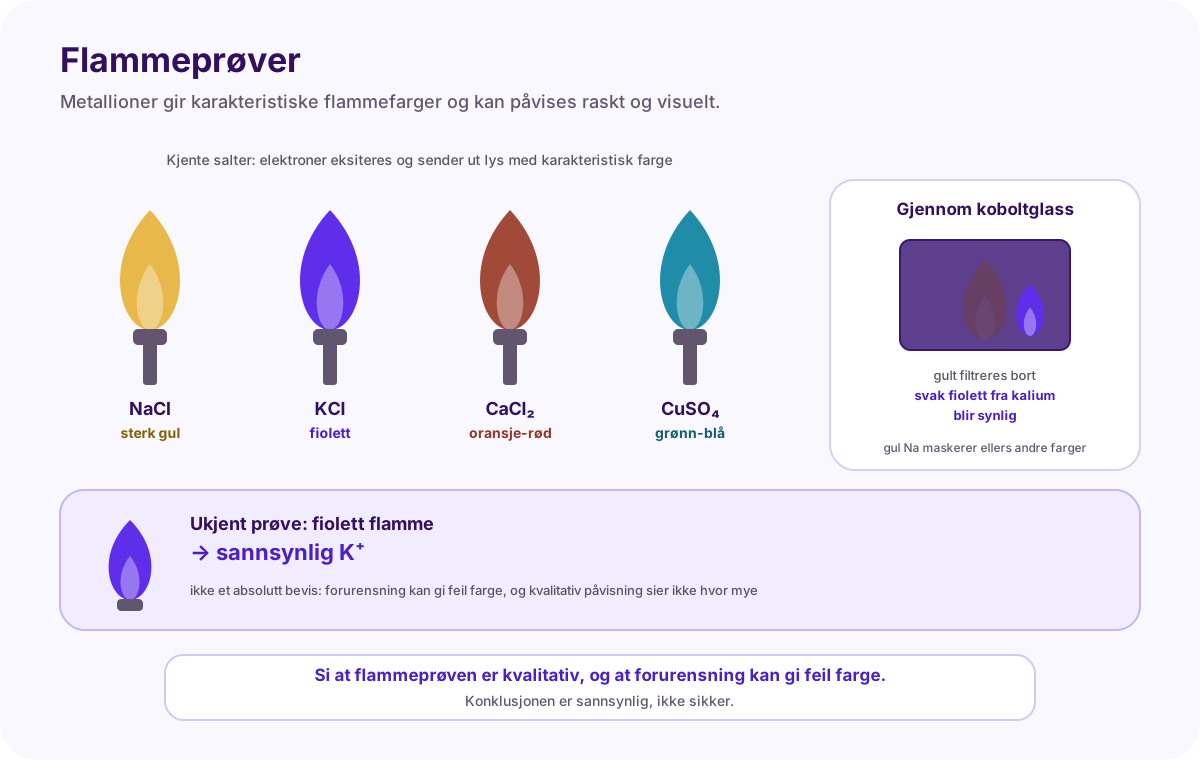
Når metallsalter varmes i flammen, eksiteres elektroner og sender ut lys med karakteristisk farge når de faller tilbake. I en observasjonsrekke ga NaCl sterk gul, KCl fiolett, CaCl₂ oransje-rød og CuSO₄ grønn-blå flamme.
K6V25 — Feilkildekjeden
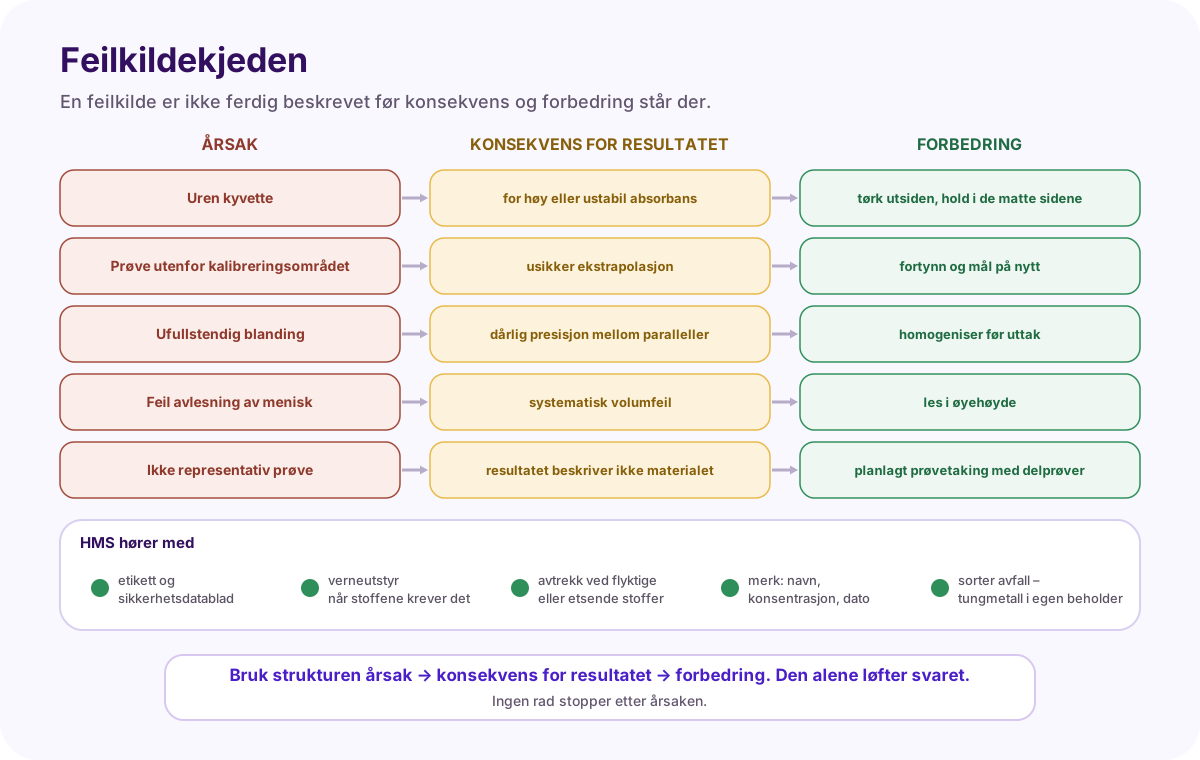
Uren kyvette gir for høy eller ustabil absorbans, og løsningen er å tørke utsiden og holde i de matte sidene. Prøve utenfor kalibreringsområdet gir usikker ekstrapolasjon, og løsningen er å fortynne og måle på nytt. Ufullstendig blanding gir dårlig presisjon mellom paralleller, og løsningen er å homogenisere før uttak. Feil avlesning av menisk gir systematisk volumfeil, og løsningen er å lese i øyehøyde. En ikke representativ prøve gjør at resultatet ikke beskriver materialet, og løsningen er planlagt prøvetaking med delprøver.
K6V26 — Metodevalg
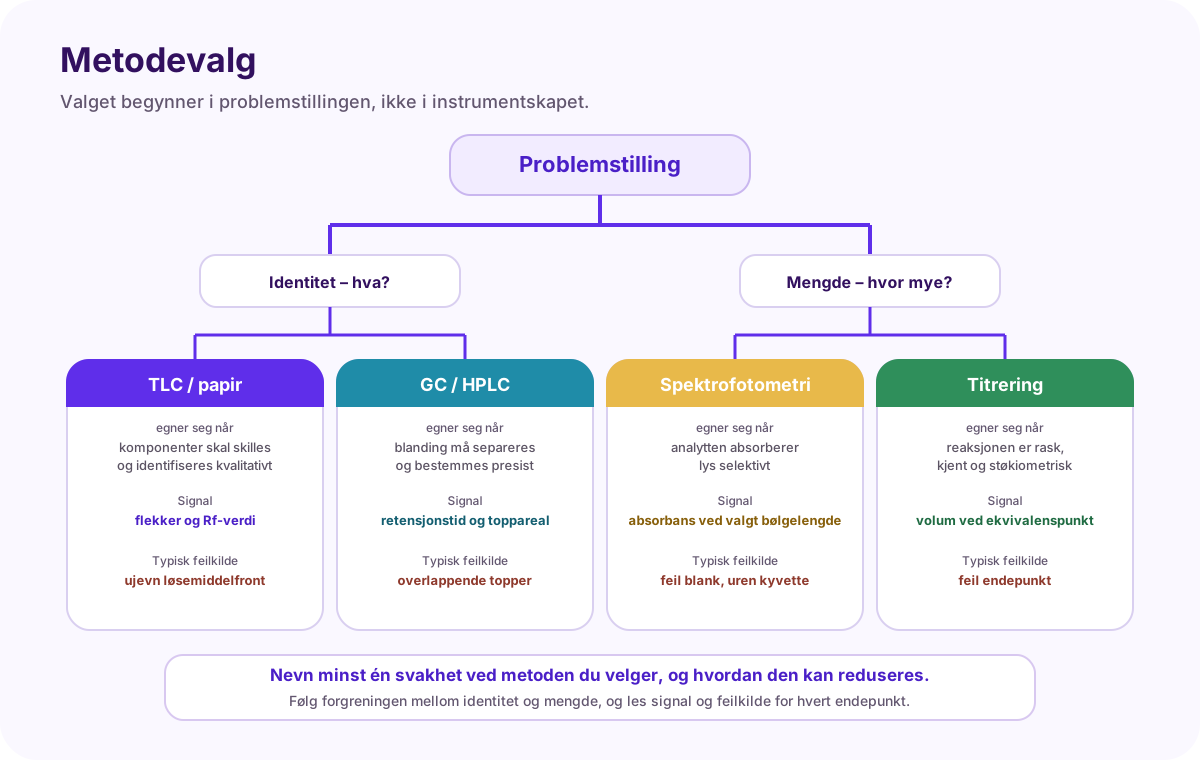
Spektrofotometri egner seg når analytten absorberer lys selektivt, signalet er absorbans ved valgt bølgelengde, og feil blank eller uren kyvette er typiske feilkilder. TLC og papirkromatografi egner seg når komponenter skal skilles og identifiseres kvalitativt, signalet er flekker og Rf-verdi, og ujevn løsemiddelfront er en typisk feilkilde.
Relaterte sider
- Visual Learning
- Visuell Kjemi 1
- Kjemi 1
- Ordinært kapittel 6
- Analysens kjede
- Kvalitativ og kvantitativ analyse
- Representativ prøvetaking
- Nøyaktighet og presisjon
- Tre feiltyper
- Blank, standard og kontroll
- Standardserie og kalibreringskurve
- Lineært område og ekstrapolasjon
- Fortynning med målekolbe
- Fortynningsserie fra én stamløsning
- Titreringsoppsettet
- Ekvivalenspunkt og endepunkt
- Titrerkurve og indikatorvalg
- Regneveien i en titrering
- Gjennomregnet titrering
- De fire titreringstypene
- Mohrs metode
- EDTA og vannhardhet
- Tilbaketitrering og indirekte titrering
- Gravimetri steg for steg
- Absorbans og Beer–Lamberts lov
- Kromatografi og Rf
- Kromatogram: retensjonstid og toppareal
- Flammeprøver
- Feilkildekjeden
- Metodevalg